Kitobni o'qish: «Коллоидная химия. Шпаргалка»
1. Возникновение и основные этапы развития коллоидной химии. Предмет и объекты исследований коллоидной химии
Возникновение науки коллоидной химии связано с исследованиями английского химика Т. Грэма. После пионерских исследований М. Фарадея (1857 г.), когда впервые были получены устойчивые коллоидные растворы высокодисперсного золота, в 1861 г. Грэм изучал диффузию разных веществ в водных растворах и обнаружил, что некоторые из них (желатин, агар-агар и т. п.) диффундируют в воде намного медленнее, чем, например, соли и кислоты. Также эти вещества при пересыщении растворов не кристаллизовались, а формировали студнеобразную, клейкую массу. Эти вещества Т. Грэм назвал коллоидами (от греч. kolla – «клей», eidos – «вид»). Так появилось название науки – «коллоидная химия». Т. Грэм выдвинул гипотезу о существовании в природе двух противоположных классов химических веществ – кристаллоидов и коллоидов. Эта идея заинтересовала многих ученых, и во второй половине XIX в. началось бурное развитие коллоидной химии. В России в это время коллоидной химии также уделялось большое внимание, во многом под влиянием Д. И. Менделеева. Исследования температурной зависимости поверхностного натяжения органических жидкостей (1861 г.) привели Менделеева к открытию понятия критической температуры веществ. Менделеев высказал также идею о связи между поверхностным натяжением и другими свойствами вещества. В эти годы были открыты многие вещества с коллоидными свойствами, разработаны различные методы очистки и стабилизации коллоидов, созданы методы их исследования. По мере открытия новых коллоидов на смену гипотезе Т. Грэма в первой половине XX в. пришла концепция универсальности коллоидного (дисперсного) состояния вещества: «Коллоидное состояние не является обусловленным особенностями состава вещества. При определенных условиях каждое вещество может находиться в коллоидном состоянии». Эту концепцию сформулировал профессор Санкт-Петербургского горного института П. П. Веймарн в 1906–1910 гг. Он показал, что типичные коллоиды (например, желатин) можно выделить в кристаллическом виде и, напротив, из кристаллоидных веществ можно приготовить коллоидный раствор (например, поваренной соли в бензоле). Произошло смещение приоритетов коллоидной химии. Главным направлением стало изучение дисперсного (коллоидного) состояния веществ. Примерно к 1920-м гг. фундаментальные проблемы коллоидной химии условно разделили на три группы: состав, строение и свойства коллоидных частиц; взаимодействие частиц с дисперсной средой; контактные взаимодействия частиц друг с другом, приводящие к образованию коллоидных структур. В этот период были открыты основные законы коллоидной химии – закон броуновского движения и диффузии коллоидных частиц (А. Эйнштейн), гетерогенной природы коллоидных растворов (Р. Зигмонди), седиментационно-диффузионного равновесия дисперсий в поле силы тяжести (Ж. Перрен) и в центрифуге (Т. Сведберг), светорассеяния (Дж. Рэлей), коагуляции золей электролитами (Г. Шульце и В. Гарди). Появление во второй половине XX в. высокоразрешающих методов изучения строения веществ (ЯМР, электронной и атомно силовой микроскопии, компьютерного моделирования, фотон-корреляционной спектроскопии и др.) позволило перейти к систематическому исследованию строения и свойств коллоидных систем. Современное определение данной науки гласит: коллоидная химия – это учение о свойствах и превращениях веществ в дисперсном и ультрадисперсном состояниях и поверхностных явлениях в дисперсных системах. Объекты исследования коллоидной химии имеют высокоразвитую поверхность и представляют собой различные золи, суспензии, эмульсии, пены, поверхностные пленки, мембраны и пористые тела, наноструктурированные системы (нанотрубки, пленки Ленгмюра-Блоджетт, гибридные органо-неорганические композиционные материалы, нанокомпозиты).
2. Основные особенности дисперсных систем. Особенности ультрамикрогетерогенного состояния (наносостояния)
Дисперсные системы образованы из двух или более фаз с сильно развитой поверхностью раздела между ними, причем хотя бы одна из фаз – дисперсная фаза – распределена в виде мелких частиц (кристалликов, капель, пузырьков и т. п.) в другой, сплошной фазе – дисперсионной среде. Примерами являются горные породы, грунты, почвы, дымы, облака, атмосферные осадки, растительные и животные ткани и др. Важнейшей особенностью дисперсных систем является гетерогенность. Характерная особенность дисперсных систем – сильно развитая межфазная поверхность и, как следствие, высокая свободная энергия, поэтому обычно дисперсные системы (кроме лиофильных) термодинамически неустойчивы. Они обладают повышенной адсорбционной способностью, химической, а иногда и биологической активностью. Для дисперсных систем характерно увеличение поверхности с ростом дисперсности и возрастание роли поверхностных явлений. Дисперсные системы характеризуются очень большой удельной поверхностью W дисперсной фазы.
W < K / d r,
где K – безразмерный коэффициент (для сферических и кубических частиц K = 6); r – плотность дисперсной фазы.
Другие важнейшие термодинамические параметры, характеризующие коллоидные системы, это удельная свободная поверхностная энергия σ (поверхностное натяжение), поверхностная энтропия h и удельная адсорбция Г. Важная особенность дисперсных систем заключается в том, что значительная доля всей массы и свободной энергии системы сосредоточены в межфазных поверхностных слоях. С этой особенностью связаны свойства – невоспроизводимость (или индивидуальность) системы в связи с неодинаковой поверхностью частиц дисперсной фазы, обладающих разной поверхностной энергией даже при одинаковой удельной поверхности; структурообразование, связанное с тенденцией к термодинамической неустойчивости. Фундаментальным свойством дисперсных систем является их способность к постепенной эволюции, которая связана с природой дисперсного состояния вещества, в первую очередь с термодинамической неравновесностью. Избыток свободной энергии, обусловленной наличием высокоразвитой поверхности раздела между дисперсной фазой и дисперсионной средой, стимулирует протекание различных процессов (физических, физико-химических), приводящих к уменьшению свободной энергии Гельмгольца F. Такой признак, как лабильность, является следствием термодинамической неустойчивости и склонности к уменьшению свободной энергии путем образования менее дисперсных структур. Основная характеристика дисперсных систем – размеры частиц (или дисперсность), что определяется отношением общей площади межфазной поверхности к объему дисперсной фазы. По этому признаку выделяют грубодисперсные (низкодисперсные) (частицы имеют размер от 10–4 см и выше) и тонкодисперсные (высокодисперсные) (частицы имеют размер от 10–4 до 10–5–10–7 см), или коллоидные системы (коллоиды). Предельная степень дисперсности, при которой коллоидная система сохраняет главное свойство – гетерогенность, лежит в интервале от 1 до 100 нм. Ультрадисперсные частицы занимают промежуточное положение между молекулами (атомами, ионами) и макроскопическими телами (фазами). Размер дисперсной фазы частицы d близок к предельно возможному, тем сильнее будут сказываться масштабные эффекты – зависимость свойств от размера частиц. Если у систем со средней степенью дисперсности поверхностное натяжение s определяется только химическим составом, то для наносистем уже необходимо учитывать зависимость поверхностного натяжения от размеров дисперсных частиц.
3. Различные типы классификации дисперсных систем. Лиофильные и лиофобные дисперсные системы
Дисперсные системы гетерогенны и состоят из двух фаз, одна из которых (дисперсная фаза) в виде частиц различной величины распределена в другой фазе – сплошной дисперсионной среде. Дисперсные системы классифицируют прежде всего по размеру частиц дисперсной фазы (или по степени дисперсности). Кроме того, их разделяют на группы, различающиеся по природе и агрегатному состоянию дисперсной фазы и дисперсионной среды (могут быть твердыми, жидкими и газообразными), по структуре и по характеру межфазных взаимодействий. Если дисперсионной средой является жидкость, а дисперсной фазой – твердые частицы, система называется взвесью, или суспензией; если дисперсная фаза представляет собой капельки жидкости, то систему называют эмульсией. Среди дисперсных систем выделяют также пены (газ диспергирован в жидкости), аэрозоли (жидкость – в газе) и пористые тела (твердая фаза, в которой диспергированы газ либо жидкость). Сокращенно тип дисперсной системы в зависимости от агрегатного состояния записывают в виде дроби, где дисперсная фаза находится в числителе, а дисперсионная среда – в знаменателе (например, Т/Т (твердые коллоидные растворы – минералы, сплавы), Т/Ж (золи – суспензии), Т/Г (аэрозоли – пыли, дымы); Ж/Т (пористые тела – гели), Ж/Ж (эмульсии), Ж/Г (аэрозоли – туманы); Г/Т (пористые и капиллярные системы), Г/Ж (пены – газовые эмульсии)). Системы Г/Г обычно не фигурируют в классификации, т. к. необходимое условие образования дисперсной системы – ограниченная растворимость вещества в среде.
По степени дисперсности обычно выделяют следующие классы дисперсных систем.
Грубодисперсные системы – системы, размер частиц дисперсной фазы в которых превышает 10–3 см.
Микрогетерогенные системы – размер частиц колеблется от 10–5 до 10–3 см.
Ультрамикрогетерогенные системы – размер частиц колеблется от 10–7 до 10–5 см; их называют также высокодисперсными, или коллоидными, системами. Коллоидные системы характеризуются гетерогенностью, т. е. наличием поверхностей раздела фаз и очень большим значением удельной поверхности дисперсной фазы. Высокодисперсные системы обычно называют золями. Иногда выделяют молекулярно-дисперсные (ионно-дисперсные) системы, которые, строго говоря, являются истинными растворами, т. е. гомогенными системами, поскольку в них нет поверхностей раздела фаз. По структуре все дисперсные системы подразделяют на свободнодисперсные, в которых частицы дисперсной фазы не связаны между собой (суспензии, эмульсии, золи), и связанодисперсные, в которых одна из фаз структурно закреплена (гели, пены). Дисперсные системы подразделяют на две группы, отличные по характеру межфазных взаимодействий между частицами дисперсной фазы и дисперсионной среды. В зависимости от этого они могут быть лиофобными или лиофильными. Для них характерно слабое межмолекулярное взаимодействие вещества дисперсной фазы со средой, а для вторых – сильное. Это взаимодействие приводит к образованию сольватных (в случае воды – гидратных) оболочек из молекул дисперсионной среды вокруг частиц, процесс называется сольватацией (гидратацией). К лиофобным коллоидам относятся системы, в которых частицы дисперсной фазы слабо взаимодействуют с дисперсионной средой; эти системы могут быть получены только с затратой энергии и устойчивы лишь в присутствии стабилизаторов. Лиофобные и лиофильные дисперсные системы различаются также структурой частиц, составляющих дисперсную фазу. Для лиофобных коллоидов единицей структуры является сложный многокомпонентный агрегат переменного состава – мицелла, для лиофильных растворов – макромолекула.
4. Дисперсность. Удельная поверхность дисперсных систем, методы ее измерения
Основная характеристика дисперсных систем – размеры частиц, или дисперсность. Дисперсные системы делят на грубодисперсные (низкодисперсные) и тонкодисперсные (высокодисперсные), или коллоидные системы (коллоиды). В грубодисперсных системах частицы имеют размер от 10–4 см и выше, в коллоидных – от 10–4 до 10–5 – 10–7 см. Дисперсность определяется по трем измерениям тела, либо характеризуется величиной, обратной минимальному размеру и названной дисперсностью, либо через удельную площадь поверхности Sуд (отношение межфазной поверхности к объему тела). Количественной характеристикой дисперсности (раздробленности) вещества является степень дисперсности (степень раздробленности D) – величина, обратная размеру дисперсных частиц а: D = 1/a, где а равно диаметру сферических или волокнистых частиц, или длине ребра кубических частиц, или толщине пленок. Все частицы дисперсной фазы имеют одинаковые размеры – монодисперсная система. Частицы дисперсной фазы неодинакового размера – полидисперсная система. Соотношение между поверхностью и объемом характеризует удельная поверхность:
Sуд = S / V.
Для частиц сферической формы она равна:
Sуд = 4 πr2 / (4 / 3 πr) = 3 / r = 6 / d.
Для частиц кубической формы –
Sуд = 6l2 / l3 = 6 / l,
где r – радиус шара; d – его диаметр; l – длина ребра куба.
Дисперсность D связана с удельной поверхностью Sуд:
Sуд = S / V = k / d = kD,
где V – объем дисперсной фазы, мл.
Для сферических частиц уравнение принимает вид:

k – коэффициент формы частиц; d – диаметр частицы, м2.
Формула для расчета удельной поверхности (Sуд) системы с шарообразными частицами:

где n – число частиц, м3; S0 – поверхность каждой частицы.

где n1 – число частиц, кг; r – плотность вещества, г/см3.
Корреляционная спектроскопия рассеянного света: в определенном оптическом объеме V0, подсчитывают число частиц n. Зная концентрацию частиц С и n, находят объем частицы  : = С / (vd),
где d – плотность дисперсной фазы.
Зная объем, можно вычислить радиус частиц:

Зная радиус частиц, можно вычислить удельную поверхность Sуд.
5. Коллоиды. Примеры коллоидных систем, их распространенность в природе и значение для современной технологии
Дисперсионные микрогетерогенные системы, частицы дисперсной фазы которых имеют размеры 10–7–10–9 м и равномерно распределены в дисперсной среде, называют коллоидными растворами.
1. Суспензоиды (или лиофобные коллоиды, необратимые коллоиды). Так называют коллоидные растворы металлов, их оксидов, гидроксидов, сульфидов и других солей. Первичные частицы дисперсной фазы коллоидных растворов этих веществ по внутренней структуре не отличаются от структуры соответствующего вещества и имеют кристаллическую решетку. Суспензоиды – типичные коллоидные системы с сильно развитой межфазной поверхностью. От суспензий они отличаются более высокой дисперсностью, но, как и суспензии, не могут длительно существовать в отсутствие стабилизатора дисперсности. Для получения устойчивых коллоидных растворов добавляют стабилизатор дисперсной системы ионной или молекулярной природы. Ионная стабилизация связана с присутствием электролитов, создающих ионные пограничные слои между дисперсной фазой и дисперсионной средой. Высокомолекулярные соединения (белки, полипептиды, поливиниловый спирт), добавляемые для стабилизации, называют защитными коллоидами. Адсорбируясь на границе раздела фаз, они образуют в поверхностном слое сетчатые структуры, создающие структурно-механический барьер, препятствующий объединению частиц дисперсной фазы. Структурно-механическая стабилизация имеет решающее значение для стабилизации взвесей, паст, пен, концентрированных эмульсий. Осадки, остающиеся при их выпаривании, не образуют вновь золя при контакте с дисперсионной средой. Вязкость этих золей незначительно отличается от вязкости дисперсионной среды.
2. Мицеллярные коллоиды. Их называют также полуколлоидами (семиколлоидами). Они возникают при достаточной концентрации дифильных молекул низкомолекулярных веществ путем их ассоциации в мицеллы сферической или пластинчатой формы. Мицеллы представляют собой скопления правильно расположенных молекул, удерживаемых преимущественно дисперсионными силами. Образование мицелл характерно для водных растворов моющих веществ, например мыл и синтетических моющих веществ, некоторых органических красителей, дубящих веществ (таннидов), алкалоидов. В других средах, например в этаноле, эти вещества образуют молекулярные растворы.
3. Молекулярные, или лиофильные коллоиды. Их называют обратимыми, т. к. после выпаривания их растворов и добавления новой порции растворителя сухой остаток вновь переходит в раствор. К ним относятся природные и синтетические высокомолекулярные вещества с молекулярной массой от 10 000 до нескольких миллионов. Молекулы этих веществ имеют размеры коллоидных частиц, поэтому такие молекулы называют макромолекулами. Для получения растворов молекулярных коллоидов достаточно привести сухое вещество в контакт с подходящим растворителем. Неполярные макромолекулы растворяются в углеводородах (например, каучуки – в бензоле), а полярные макромолекулы – в полярных растворителях (например, некоторые белки – в воде). Их растворы имеют значительную вязкость, возрастающую с увеличением концентрации растворов. Повышение концентрации макромолекулярных растворов, добавки веществ, понижающих растворимость полимера, и часто понижение температуры приводят к застудневанию – превращению сильно вязкого раствора в сохраняющий форму твердообразный студень. Растворы полимеров с сильно вытянутыми макромолекулами застудневают при небольшой концентрации раствора. Так, желатин и агар-агар образуют студни и гели в 0,2–1,0 %-ных растворах. Высушенные студни способны вновь набухать (существенное отличие от гелей).
Коллоиды широко распространены в природе, технике и быту.
6. Оптические методы исследования дисперсных систем (нефелометрия, турбидиметрия)
Если пропустить пучок сходящихся лучей через коллоидный раствор, то наблюдается образование светящегося конуса. Этот эффект в честь автора назван эффектом Тиндаля. Явление Тиндаля наблюдается не только у коллоидных, но и у всех дисперсных систем, степень дисперсности которых сравнима со степенью дисперсности коллоидов. Эффект объясняется тем, что пучок параллельных лучей, попадая на поверхность частицы, линейные размеры которой велики по сравнению с длиной световой волны, вызывают отражение по законам геометрической оптики. Если же длина волны падающего света превышает линейные размеры частицы примерно в 10 раз, то произойдет дифракция световой волны, вызывающая светорассеяние, причем рассеяние света в пространстве симметрично и называется рэлеевским рассеянием. Рассеяние света частицами больших размеров сильнее, но неравномерно: оно больше в направлении движения луча падающего света. Теория рассеяния света применима при измерении интенсивности как рассеянного света (собственно нефелометрия), так и ослабленного, вследствие рассеяния, проходящего света (турбидиметрия).
Приборы для изучения рассеяния света дисперсными системами делятся на нефелометры и турбидиметры; в качестве последних используются также абсорбциометры, колориметры и спектрофотометры.
Нефелометрами называются приборы, непосредственно измеряющие интенсивность света, рассеянного в определенном направлении (или, реже, в различных направлениях). В фотоэлектрических колориметрах (например, ФЭК-Н-57, ФЭК-56-2) также предусмотрены приспособления для использования их как нефелометров. Нефелометрия – это совокупность методов измерения интенсивности рассеянного в данной среде видимого или ультрафиолетового света с целью определения концентрации, размера и формы диспергированных частиц в дисперсных системах. После калибровки по суспензиям с известными концентрациями с помощью нефелометрии можно определять концентрацию дисперсной фазы, что используется в химическом анализе. Первоначально метод нефелометрии применялся для анализа некоторых естественно мутных объектов (например, речной воды). Позже для определения концентрации растворенных веществ стали использоваться искусственные суспензии. Например, для определения сульфатов в воде получают при помощи BaCl2 суспензию BaSO4, интенсивность светорассеяния которой измеряют в нефелометре, а затем по калибровочному графику находят концентрацию ионов SO2–4. Метод применяется для определения нефтепродуктов в воде, при анализе фармацевтических, пищевых и иных продуктов.
Измеряя интенсивность светорассеяния в растворах при разных концентрациях, также определяют молекулярные массы полимеров. Угловая зависимость светорассеяния для больших частиц, а также степень поляризации рассеянного света дают информацию о форме частиц (или макромолекул). Кроме того, нефелометрия используется при исследовании эмульсий и других коллоидных систем, в метеорологии, физике моря при изучении некоторых биологических объектов. Нефелеметрический анализ пригоден для определения веществ в области концентраций 10–5–10–4% с точностью около ±5 %.
Турбидиметры измеряют общее рассеяние света под всеми углами по уменьшению интенсивности света, прошедшего через суспензию, образованную частицами определяемого вещества в жидкой фазе (по эффективной абсорбции света), и могут применяться лишь для бесцветных золей. Из-за малой точности турбидиметрия используется только для определения компонентов, для которых нет удовлетворительных фотометрических и других методов анализа. По методам регистрации все приборы делятся на визуальные и фотоэлектрические с различными типами фотоэлементов и фотоумножителей. Фотоумножители применяются обычно в нефелометрах, поскольку в них необходимо измерять весьма слабые световые потоки.
7. Оптические свойства коллоидов. Статическое рассеяние света. Оптическая анизотропия
Взаимодействие света с дисперсными системами имеет ряд особенностей, связанных с рассеянием света частицами дисперсной фазы. При прохождении светового пучка через оптически неоднородную среду – дисперсную систему – обычно наблюдается светящийся конус (конус Тиндаля), видимый на темном фоне. Такое рассеяние света коллоидными растворами называется эффектом Тиндаля. Он характерен для растворов коллоидных систем (например, золей металлов, табачного дыма), в которых частицы и окружающая их среда различаются по показателю преломления. Если размеры частиц меньше половины длины волны света, то происходит рассеяние света в результате его дифракции. Область видимого света характеризуется длиной волн от 760 до 400 нм. Поэтому в молекулярных и коллоидных системах видимый свет рассеивается, а в проходящем свете эти растворы прозрачны. Наибольшей интенсивности рассеяние света достигает в коллоидных системах, для которых светорассеяние является характерной качественной особенностью. Обнаружение в растворе пути луча источника света при рассматривании раствора перпендикулярно к направлению этого луча позволяет отличить коллоидный раствор от истинного. Если же длина волны падающего света превышает линейные размеры частицы примерно в 10 раз, то произойдет дифракция световой волны, вызывающая светорассеяние, причем рассеяние света в пространстве симметрично и называется рэлеевским рассеянием по имени исследователя. Дж. Рэлей создал теорию светорассеяния коллоидных растворов и предложил уравнение, характеризующее этот процесс.
Дж. Рэлеем был рассмотрен простейший случай рассеяния света при следующих условиях:
1) малой концентрации дисперсной системы;
2) малом размере частиц (отношение длины волны падающего света formula к радиусу частицы r не менее 10);
3) изометричной форме частиц.
8. Поглощение света дисперсными системами, уравнение Бугера-Ламберта-Бера. Определение размеров коллоидных частиц
Уравнение Рэлея справедливо для монодисперсных разбавленных коллоидных растворов при размерах частиц дисперсной фазы r < 40–70 нм. Более общие выводы о рассеянии света, справедливые для систем всех степеней дисперсности, сформулированы в теории Г. Ми. В данной теории учитывается, что при больших размерах частиц картина рассеяния света осложняется возникающими электрическими и магнитными полями. Максимум рассеяния согласно Г. Ми имеет место при размерах частиц около 0,25λ, где λ – длина волны видимой части спектра.
Явления рассеяния и поглощения света связаны также с такими свойствами, как окраска растворов, концентрация растворенного вещества. Поглощение света имеет избирательный характер. Поглощение света для молекулярных растворов определяется по уравнению Бугера-Ламберта-Бера:
I = I0 e — kcδ,
где I и I0 – интенсивность падающего света и света, прошедшего через раствор; k – коэффициент поглощения, зависящий от природы растворенного вещества и длины волны; c – концентрация поглощенного вещества; d – толщина слоя раствора.
Из данного уравнения можно вывести соответствующие уравнения для определения относительной прозрачности и относительного поглощения:
I / I0= e — kcδ;
(I0 – I) / I0 = 1 – e — kcδ.
Для коллоидных растворов в уравнение Бугера-Ламберта-Бера вносят поправку, которая необходима для учета рассеяния света. Количество рассеянного света эквивалентно дополнительному количеству поглощенного света. В связи с этим приведем модифицированную формулу, в которой учитывается явление светорассеяния:

где v – объем коллоидной частицы.
Из последнего уравнения можно вывести формулу для расчета размеров коллоидной частицы. Предположим, что частица имеет правильную сферическую форму.
Тогда радиус этой частицы будет определяться так:

Эмпирически радиус частицы в жидком растворе можно определить методом ультрамикроскопии. Для этого при помощи микрометрической окулярной шкалы выделяют определенный объем коллоидного раствора, в котором визуально подсчитывают количество коллоидных частиц. Если известна масса частицы, то, учитывая плотность диспергированного вещества, можно определить объем и размеры частицы.
Поскольку ультрамикроскоп позволяет косвенно судить о форме коллоидных частиц, то необходимо принять во внимание две формулы. Если форма частицы представляет собой куб, то справедливо, что

если частица представляет собой сферу, то

где С – массовая концентрация коллоидного раствора; V – выделенный оптический объем; v – число частиц в объеме V; L – ребро куба; D – диаметр сферы.
9. Поверхностные явления. Роль поверхностных явлений в процессах, протекающих в дисперсных системах
Своеобразие дисперсных систем определяется большой удельной поверхностью дисперсной фазы и физико-химическим взаимодействием дисперсной фазы и дисперсионной среды на границе раздела фаз. C повышением дисперсности вещества все большее значение имеют его свойства, определяемые поверхностными явлениями, т. е. совокупностью процессов, происходящих в межфазовой поверхности. Эти свойства обусловлены избытком свободной энергии поверхностного слоя, особенностями его структуры и состава.
Поверхностные явления могут иметь физический характер или сопровождаться химическими превращениями; они протекают на жидких (легкоподвижных) и твердых межфазных границах. Поверхностные явления, связанные с действием поверхностного натяжения и вызываемые искривлением жидких поверхностей раздела, называются также капиллярными явлениями. К ним относятся:
1) капиллярное всасывание жидкостей в пористые тела;
2) капиллярная конденсация, установление равновесной формы капель;
3) установление газовых пузырей;
4) установление менисков.
Свойства поверхности контакта двух твердых тел или твердого тела с жидкой и газовой средами определяют условия таких явлений, как адгезия, смачивание, трение.
Молекулярная природа и свойства поверхности могут коренным образом изменяться в результате образования поверхностных мономолекулярных слоев или фазовых (полимолекулярных) пленок. Такие изменения часто происходят вследствие физических процессов (адсорбции, поверхностной диффузии, растекания жидкости) или химического взаимодействия компонентов соприкасающихся фаз. Любое «модифицирование» поверхностного (межфазного) слоя обычно приводит к усилению или ослаблению молекулярного взаимодействия между контактирующими фазами. Физические или химические превращения в поверхностных слоях сильно влияют на характер и скорость гетерогенных процессов – коррозионных, каталитических, мембранных и др. Поверхностные явления отражаются и на типично объемных свойствах тел. Так, уменьшение свободной поверхностной энергии твердых тел под действием адсорбционно-активной среды вызывает понижение их прочности (эффект Ребиндера).
Особую группу составляют поверхностные явления, обусловленные наличием в поверхностном слое электрических зарядов:
1) электроадгезионные явления;
2) электрокапиллярные явления;
3) электродные процессы.
Поверхностные явления имеют место в любой гетерогенной системе, состоящей из двух или нескольких фаз, поэтому их роль в природных и технологических процессах чрезвычайно велика. Во взаимосвязи броуновского движения и поверхностных явлений протекают все процессы, приводящие к изменению размеров частиц высокодисперсной фазы (коагуляция, коалесценция, пептизация, эмульгирование). В грубодисперсных и макрогетерогенных системах на первый план выступает конкуренция поверхностных сил и внешних механических воздействий. Поверхностные явления, влияя на величину свободной поверхностной энергии и строение поверхностного слоя, регулируют зарождение и рост частиц новой фазы в пересыщенных парах, растворах и расплавах, взаимодействие коллоидных частиц при формировании разного рода дисперсных структур. На глубину и направление процессов, обусловленных поверхностными явлениями, часто решающим образом влияют ПАВ, меняющие в результате адсорбции структуру и свойства межфазных поверхностей.
10. Поверхность раздела фаз. Свободная поверхностная энергия. Поверхностное натяжение. Адсорбция
Свойства участка фазы, примыкающего к поверхности раздела фаз, отличаются от свойств фазы в объеме: частицы на поверхности каждой фазы образуют особую поверхностную фазу, свойства которой отличаются от свойств внутренних областей фазы. Частицы на поверхности находятся в другом окружении по сравнению с частицами, находящимися в объеме фазы, т. е. взаимодействуют как с однородными частицами, так и с частицами другого рода. Поэтому средняя энергия gs частицы на поверхности раздела фаз отличается от средней энергии такой же частицы в объеме фазы gv (причем энергия частицы на поверхности может быть как больше, так и меньше энергии частицы в объеме). Характеристикой поверхностной фазы является поверхностная энергия Gs – разность средней энергии частицы, находящейся на поверхности, и частицы, находящейся в объеме фазы, умноженная на число частиц на поверхности Ns:
Gs = N (gs – gv).
Очевидно, что общая величина поверхностной энергии фазы будет определяться величиной ее поверхности S. Поэтому для характеристики поверхности раздела, отделяющей данную фазу от другой вводится понятие поверхностного натяжения δ – отношение поверхностной энергии к площади поверхности раздела фаз:

Как и поверхностная энергия фазы, поверхностное натяжение может иметь положительное или отрицательное значение. Оно положительно, если находящиеся на поверхности частицы взаимодействуют с частицами этой же фазы сильнее, чем с частицами другой фазы (и, следовательно, gs > gv). Согласно принципу минимума свободной энергии любая фаза будет стремиться самопроизвольно уменьшить свою поверхностную энергию, поэтому в случае положительного поверхностного натяжения (δ > 0) фаза стремится уменьшить свою поверхность. Если δ < 0, поверхностная энергия фазы будет уменьшаться при увеличении площади поверхности. Влияние поверхностного слоя фазы на ее свойства определяется долей частиц, находящихся на поверхности, от общего числа составляющих данную фазу частиц, т. е. величиной удельной поверхности фазы S/V (поверхности, приходящейся на единицу объема). Свободную энергию фазы G можно представить как сумму поверхностной Gs и объемной Gv энергий, пропорциональных площади поверхности и объему фазы:
G = Gs + Gv = δS + KV.
Разделив это выражение на объем фазы, получаем:

Из последнего уравнения следует, что при неизменном объеме фазы вклад поверхностной энергии в общую энергию фазы возрастает с увеличением удельной поверхности или степени дисперсности фазы. Если степень дисперсности фазы невелика, вкладом поверхностной энергии в полную энергию фазы обычно пренебрегают. Вклад поверхностного слоя в свойства фазы и системы учитывают при изучении дисперсных систем – гетерогенных систем, одна из фаз которых является сплошной (дисперсионная среда), а другая – раздробленной (дисперсная фаза).
На границе конденсированной фазы с газом поверхностное натяжение всегда положительно, поскольку частицы конденсированной фазы взаимодействуют друг с другом сильнее, чем с молекулами газа. Конденсированная фаза будет стремиться уменьшить свою поверхностную энергию, уменьшая либо площадь поверхности фазы (поэтому капля жидкости в невесомости принимает форму сферы), либо поверхностное натяжение. Процесс самопроизвольного изменения концентрации вещества у поверхности раздела двух фаз называется адсорбцией.
11. Термодинамическое описание разделяющей поверхности
Разделяющая поверхность – это геометрическая поверхность, которая воспроизводит форму поверхности разрыва и располагается параллельно последней. Если представить идеализированную систему в которой каждая из интенсивных величин имеет характерные для данной объемной фазы значения, и сравнить ее с реальной системой, то получим, что разности соответствующих экстенсивных параметров в данных системах представляют собой поверхностные избытки. Например, состав поверхностного слоя определяется избыточным числом молей компонентов nis.
Для нахождения последнего необходимо рассмотреть изменение концентрации компонента системы вдоль нормали, направленной из одной фазы в другую. В реальных системах данное изменение выражается функцией С (x), которая представляет собой кривую и имеет постоянные величины в глубине фаз. В идеализированной системе данная функция представлена двумя прямыми, доходящими до разделяющей поверхности. Состав поверхностного слоя будет выражен формулой:
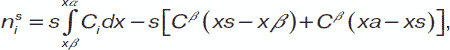
где nis – избыток количества вещества в поверхностном слое; xb и xa – объемы разделяемых фаз;
Cb и Ca – концентрация вещества в реальной и идеализированной системах; s – площадь поверхности раздела.
Итак, параметр nis выражает избыток компонента, связанный со «сгущением» интенсивного параметра в области поверхностного слоя, – концентрации С. Аналогично в виде избытков выражаются все термодинамические функции поверхностного слоя. Так, энергия поверхностного слоя определяется как разность ее значений в реальной и идеализированной системах:
Us = U – (Uα + Uβ)
или
U = Us + Uα + Uβ.
Члены правой части этих выражений различаются тем, что Uα и Uβ являются полными количествами энергии в двух объемных фазах, а Us представляет собой поверхностный избыток.
Аналогичные выражения записывают для других термодинамических функций: энтальпии, энтропии свободных энергий Гельмгольца и Гиббса.
Достоинством данного метода описания поверхностного слоя является отсутствие необходимости уточнения его границ. Функции, выражающие избытки, являются инвариантными в отношении толщины поверхностного слоя, однако они зависят от положения разделяющей поверхности.
Поверхностный слой может подвергаться воздействию изменений температуры и состава. Поэтому необходимо принять во внимание в качестве переменных поверхностные энтропию Ss и состав ns, в результате будет получено фундаментальное уравнение для энергии разделяющей поверхности:
dU s = T sdSs + σds + Σμs dns,
где dUs – внутренняя энергия поверхностного слоя Ts – температура разделяющей поверхности;
Ss – энтропия поверхностного слоя; s – коэффициент пропорциональности, численно равный поверхностному натяжению; s – площадь поверхностного слоя; ms – химический потенциал поверхностного слоя; ns – состав поверхностного слоя.
Данное уравнение находят путем вычитания уравнений для двух объемных фаз из выражения для внутренней энергии U всей системы. Согласно теории Гиббса для плоского поверхностного слоя последнее уравнение справедливо при любом положении разделяющей поверхности; для искривленной поверхности к нему добавляются члены, связанные с кривизной.
12. Адсорбция. Площадь, приходящаяся на одну молекулу в адсорбционном слое
Адсорбция (от лат. ad – «на, при» и sorbeo – «поглощаю») – это поглощение вещества из газообразной среды или раствора поверхностным слоем жидкости или твердого тела, следствием которого является самопроизвольное концентрирование веществ вблизи поверхности раздела фаз. Вещество, на поверхности которого происходит адсорбция, называется адсорбентом, а поглощаемое из объемной фазы вещество – адсорбатом. После адсорбции внутреннее притяжение частично компенсируется притяжением со стороны адсорбционного слоя, и поверхностное натяжение уменьшается. Слой жидкости, который прилегает к поверхности и равен по толщине радиусу сферы молекулярного взаимодействия, называется поверхностным слоем. Молекулы жидкости в поверхностном слое находятся под действием сил притяжения соседних молекул. Равнодействующая этих сил притяжения направлена в глубь жидкости, передвижение молекул из глубины жидкости в поверхностный слой требует затрат работы на преодоление сил межмолекулярного сцепления (когезии). Работа, выполняемая для увеличения поверхности жидкости на единицу, называется поверхностным натяжением. Поверхностное натяжение можно рассматривать как силу, которая действует на единицу длины контура, который ограничивает поверхность и пытается ее сократить по нормали к касательной к поверхности. Поверхностное натяжение измеряется в Дж/м2 или Н/м. Работа по образованию новой поверхности, которая происходит в условиях изотермического или обратимого процесса (максимальная работа), осуществляется за счет изменения изохорно-изотермического потенциала.
Для единицы поверхности (S):

Поверхностное натяжение представляет собой свободную энергию единицы поверхности. Запас свободной поверхностной энергии гетерогенной системы с межфазной поверхностью раздела S: F = σ х s. Самопроизвольное стремление к уменьшению F системы может быть реализовано или путем уменьшения межфазной поверхности (например, при коагуляции), или за счет уменьшения поверхностного натяжения раствора. Если растворенное вещество способно уменьшать поверхностное натяжение раствора, то оно будет концентрироваться (адсорбироваться) на поверхностном слое. Эти вещества называют поверхностно-активными веществами (ПАВ). Связь между адсорбцией и поверхностным натяжением выражается уравнением Гиббса:

где Г – удельная адсорбция растворенного вещества в моль/м2, т. е. избыточная концентрация растворенного вещества в поверхностном слое раствора в сравнении с его объемной концентрацией с; s – поверхностное натяжение раствора, Дж/м2; R – универсальная газовая постоянная; Т – температура, К.
Производная (изменение поверхностного натяжения с концентрацией) называется поверхностной активностью растворенного вещества. Такие вещества называются поверхностно-инактивными веществами (ПИАВ). Изменение поверхностного натяжения по сравнению с поверхностным натяжением растворителя описывается эмпирическим уравнением Шишковского:
σ0 – σ = B ln(1 + Ac) < 0, где А и В – эмпирические константы. Продифференцировав, имеем:

 – удельная адсорбция при максимально заполненной поверхности (граничная удельная адсорбция). Отсюда В = Г∞RT. Площадь, которую занимает одна молекула в адсорбированном слое:
S = 1 / Г∞N.
13. Хроматографический адсорбционный анализ
Явление адсорбции получило широкое применение. Одним из способов использования данного явления является хроматография. Хроматографический адсорбционный анализ был разработан русским ученым М. С. Цветом. Сущность метода заключается в следующем: через слой адсорбента пропускают раствор, содержащий несколько веществ. Отдельные вещества в растворе обладают различной способностью к адсорбции, поэтому они располагаются в разных частях адсорбционного слоя. Вещества, которые обладают большим сродством к адсорбенту, задерживаются в верхней части слоя, вещества с меньшей адсорбируемостью располагаются ниже. В результате происходит разделение сложной смеси на отдельные составные компоненты.
Методом хроматографического адсорбционного анализа впервые был разделен пигмент растительного листа. Пигмент образуют хлорофилл, ксантофилл и каротин. Путем повторной хроматографии хлорофилл был также разделен на хлорофилл а и хлорофилл б. Зеленый пигмент был извлечен низкокипящим бензином, полученный элюат был отфильтрован измельченным углекислым кальцием. После фильтрации в колонке наблюдалось образование различно окрашенных слоев, которые называются хроматограммой. Слои могут перекрывать друг друга или быть отделенными.
В адсорбционной хроматографии принято различать два ее основных вида: молекулярную хроматографию и ионообменную хроматографию. В первом случае имеет место различная адсорбируемость молекул различных веществ, во втором – неодинаковая адсорбируемость различных ионов.
Ионообменная хроматография основана на способности сорбентов не только поглощать, но и обменивать поглощенные ими компоненты на другие, которые находятся в жидкой среде. К таким сорбентам следует отнести гидросиликаты (цеолиты и пермутиты), а также ионообменные смолы, или иониты. Иониты обладают ограниченной набухаемостью, практически нерастворимы в воде. Частицы ионообменных смол состоят из неподвижного аниона (катиона) и подвижного катиона (аниона). Последние способны обмениваться на другие подвижные ионы. Обмен ионов сорбента и раствора происходит в эквивалентных соотношениях. Если подвижные ионы являются катионами, то ионит называют катионитом, если, наоборот, подвижностью обладают анионы, то ионит является анионитом. Существуют также биполярные иониты, или амфолиты, они проявляют свойства катионитов и анионитов. Метод ионной хроматографии может применяться для изучения сложных природных объектов, составными частями которых являются вещества, находящиеся в коллоидном состоянии. Одним из таких объектов является почва. Как правило, почвенные коллоидные частицы заряжены отрицательно, поэтому имеет место катионный обмен. При движении почвенной влаги наблюдается разделение катионов, встречающихся в почве. Анализируя почвенные хроматограммы, удалось глубже понять сущность происходящих процессов. Так, например, при образовании подзолистых почв имеет место закрепление ионов водорода в верхних частях, а катионы щелочно-земельных металлов проникают в нижние слои почвы. Таким образом, верхние слои почвы закисляются. Достоинство метода хроматографии является возможность разделять сложные смеси, не меняя химический состав компонентов. Это важно при исследовании биологических жидкостей, содержащих малоустойчивые органические соединения, состав и строение которых зависят от незначительного изменения температуры, кислотности и других факторов. Хроматографический анализ применяется для выделения из растворов веществ, концентрация которых очень мала: гормонов, интерферонов, витаминов и др. Этот метод позволяет разделить сходные по своим свойствам вещества, разделение которых химическими методами представляет собой большие трудности (аминокислоты, редкоземельные металлы).
14. Закономерности ионного обмена в коллоидных растворах. Ацидоиды. Роль pН в ионном обмене
В коллоидных системах обнаружено свойство твердых частиц обмениваться на одноименные по знаку заряда ионы, находящиеся в жидкой среде.
В частицах, которые окружены двойным электрическим слоем, такой способностью обладают противоионы, поэтому они называются обменными ионами.
Процесс ионного обмена можно выразить следующим равенством:
2 АВ + В2+ = А2В + 2В+,
где А – точка на поверхности частицы, несущая элементарный отрицательный заряд; В+ – одновалентный катион; В2+ – двухвалентный катион.
Способность катиона В2+ адсорбироваться на данной частице выражена сильнее, чем у катиона В+. Следовательно, при относительно малой концентрации ионов В2+ в растворе они вытеснят в раствор значительные количества ионов В+ из двойного слоя.
В этом случае говорят, что ионообменное равновесие сдвинуто вправо.
Уравнение для ионного обмена, в котором участвуют данные катионы, имеет вид:
X(В+) / X(В2+) = K C(В+) / [C(В2+)]0,5,
где X(В+) и X(В2+) – количества катионов в двойном слое; C(В+) и C(В2+) – концентрация катионов в растворе.
В ионном обмене могут участвовать также ионы Н+ и ОН—. Ионный обмен с участием этих ионов способен изменить реакцию среды в ту или иную сторону.
Если у коллоидных частиц обменными являются ионы водорода, то они адсорбируют из раствора содержащиеся в нем катионы. Содержание водородных ионов в результате обмена увеличивается. Такие коллоиды иначе называют ацидоидами.
Примером ацидоида является коллоидная кремниевая кислота.
АH + В+ = АВ + Н+,
где А – точка на поверхности частицы;
В+ – одновалентный катион.
Отрицательно заряженные коллоиды, которые содержат в качестве противоионов катионы металлов (например, ионы кальция), адсорбируют обменным путем ионы Н+. В этом случае происходит катионный обмен:
ХСа2+ + 2Н+ = Х[Н+]2 + Са2+.
Отрицательно заряженные коллоиды, содержащие обменные катионы металлов, связывают вводимые в раствор ионы водорода, таким способом они противодействуют подкислению среды.
Положительно заряженные коллоиды, в которых обменными являются анионы, способны адсорбировать обменным путем ионы гидроксила:
ХА + ОН— = ХОН + А—.
Коллоид при этом связывает гидроксильные ионы, тем самым он противодействует подщелачиванию среды.
На описанных свойствах основано буферное действие коллоидов.
Следует учитывать, что катионный и анионный обмен зависит от реакции среды.
Если в среде, где происходит катионный обмен, есть ионы водорода, которые также участвуют в обмене, то количество адсорбированных из раствора катионов М+ будет тем меньше, чем ниже щелочность рН среды.
15. Основные методы измерения поверхностного натяжения
Поверхностное натяжение – это энергия переноса молекул из объема тела на поверхность или работа образования единицы поверхности. Существует несколько методов измерения поверхностного натяжения легкоподвижных поверхностей раздела фаз «жидкость – газ» и «жидкость – жидкость»: статические, полустатические, динамические.
В статических методах поверхностное натяжение определяется на основе изучения равновесного состояния, к которому самопроизвольно приходит изучаемая система.
В методе Вильгельми определяется сила, которая необходима для уравновешивания пластинки шириной d, погруженной в жидкость; используется полностью смачиваемая жидкостью пластинка, поверхностное натяжение рассчитывается по формуле:

(1)
где F – сила, втягивающая пластинку в жидкость, за вычетом веса пластинки.
Метод капиллярного поднятия основан на определении высоты столба жидкости h в капилляре радиуса r при полном смачивании; поверхностное натяжение рассчитывают по формуле:

(2)
где r – плотность жидкости; g – ускорение силы тяжести.
Полустатические методы основаны на достижении системой неустойчивого равновесного состояния. Это методы отрыва пластинки и кольца или максимального давления в пузырьке (капле).
Метод отрыва пластинки, как и метод Вильгельми, основан на определении силы, действующей со стороны жидкости на смачиваемую ею пластинку, но определение этой силы производится при отрыве пластинки от поверхности, что смягчает требования к смачиванию пластинки. Расчет поверхностного натяжения производится по формуле (1).
Метод отрыва кольца (метод дю Нуи) – один из наиболее распространенных методов определения поверхностного натяжения жидкостей. Связь поверхностного натяжения с силой F, необходимой для отрыва от поверхности жидкости тонкого кольца с радиусом R, хорошо смачиваемого жидкостью (краевой угол смачивания Θ = 0°), описывают выражением:

(3)
где величина k зависит от соотношения радиуса кольца и толщины проволоки, из которой сделано кольцо, и от поверхностного натяжения жидкости. Последняя зависимость слаба, что позволяет использовать этот метод как относительный:

(4)
где величины s и F относятся к эталонной жидкости.
Метод максимального давления пузырька (капли) основан на измерении максимального значения капиллярного давления, возникающего при образовании на срезе капилляра пузырька сферической формы:
Рσ = 2σ / r0.
Это максимальное давление определяется радиусом капилляра r0. Метод чаще всего используется как относительный, и поверхностное натяжение исследуемой жидкости определяется по отношению значений максимальных давлений Р исследуемой и эталонной Рэ жидкостей или из соотношения соответствующих высот поднятия манометрической жидкости:

(5)
где sэ – поверхностное натяжение эталонной жидкости.
16. Особенности ионного обмена в амфолитоидах, изоэлектрическое состояние амфолитоидов. Понятие об обменной емкости
Коллоиды, которые обладают свойством адсорбировать обменным путем как катионы, так и анионы, называют амфолитоидами. Частицы амфолитоидов обладают амфотерными свойствами: поверхность частицы амфолитоида, способна отщеплять ионы водорода и ионы гидроксила. Примерами амфолитоидов являются золи гидроксида алюминия и гидроксида железа (III).
Кислотные и основные свойства амфолитоидов выражены в различной степени: кислотные свойства могут преобладать над основными, или, наоборот, основные свойства преобладают над кислотными. Доминирование кислотных свойств амфолитоида проявляется в том, что в нейтральной среде с поверхности коллоидной частицы ионы водорода переходят в окружающий раствор в большем количестве, чем ионы гидроксила.
Поскольку при отщеплении иона водорода на поверхности частицы освобождается элементарный заряд отрицательного электричества, а отщепление каждого иона гидроксила – заряд положительного электричества, то частицы амфолитоида с преобладанием кислотных свойств заряжены в нейтральной среде отрицательно. Если в нейтральной среде основные свойства амфолитоида преобладают над кислотными, то суммарный заряд поверхности частиц является положительным.
Для амфолитоида существует обменная емкость поглощения катионов и анионов, которая зависит от рН среды. Рассмотрим процессы происходящие в амфолитоидах.
Пусть имеет место процесс поглощения ионов амфолитоидом с преобладанием кислотных свойств над основными. В нейтральной среде у коллоидной частицы емкость поглощения катионов больше емкости поглощения анионов. При постепенном подкислении среды кислотные свойства амфолитоида ослабляются, а основные свойства усиливаются, поскольку уменьшается число отщепляемых ионов водорода.
При этом уменьшается емкость поглощения катионов, но увеличивается емкость поглощения анионов. При определенной кислотности среды кислотные и основные свойства амфолитоида уравниваются, и, при условии одинаковой адсорбируемости катионов и анионов емкость поглощения катионов становится равной емкости поглощения анионов.
Наряду с описываемыми процессами происходит изменение заряда поверхности коллоидных частиц: меняются величина и знак ζ-потенциала. В нейтральной среде частицы данного амфолитоида заряжены отрицательно. По мере увеличения кислотности величина отрицательного потенциала частиц уменьшается, и при определенном значении рН ζ-потенциал становится равным нулю. Такое состояние называется изоэлектрическим состоянием. Значение рН, при котором система находится в изоэлектрическом состоянии, называется изоэлектрической точкой.
Если имеет место амфолитоид с преобладанием кислотных свойств, то его изоэлектрическая точка ниже 7 (т. е. коллоид переходит в изоэлектрическое состояние в кислой среде). Чем сильнее выражены кислотные свойства, тем меньше изоэлектрическая точка. У амфолитоидов с преобладанием основных свойств, наоборот, изоэлектрическая точка выше 7 (т. е. коллоид переходит в изоэлектрическое состояние в щелочной среде). Чем сильнее выражены основные свойства, тем выше изоэлектрическая точка.
Таким образом, можно сделать следующий вывод: с увеичением рН увеличивается количество адсорбируемых катионов, или емкость обмена катионов; с уменьшением рН увеличивается адсорбция анионов, или емкость обмена анионов.
Значит, для амфолитоидов характерно явление перезарядки частиц, вызываемое изменением реакции среды.
17. Методы приготовления коллоидных растворов
Основными методами для приготовления коллоидных растворов являются диспергационный и конденсационный.
Диспергационный метод заключается в дроблении массивных частиц твердой фазы до соответствующей степени дисперсности. Конденсационный метод основан на том, что частицы коллоидной дисперсности образуются из растворов или газовой фазы. Необходимо также упомянуть т. н. метод пептизации, который основан на превращении рыхлых осадков, состоящих из частиц коллоидной степени дисперсности, в коллоидный раствор.
При использовании диспергационного метода твердые частицы дробят механическим или электрическим способом. Механическое дробление в лабораторных условиях до необходимой степени дисперсности осуществляют с помощью специальных агатовых или стальных ступок. В процессе растирания раздробленные частички слипаются, поэтому, необходимо использовать дополнительно жидкое стабилизирующее вещество, которое может смачивать поверхность частицы, препятствуя их агрегации. Для измельчения вещества до 100–300 нм можно применять шаровые мельницы. В цилиндрическом сосуде находятся соответствующее твердое тело, жидкость и стабилизирующее вещество, а также металлические шары, которые при вращении цилиндра непрерывно перекатываются и измельчают твердое вещество. Для более тонкого дробления частиц используют коллоидные мельницы. Твердое вещество подвергают предварительному дроблению, затем смешивают с дисперсионной средой и стабилизирующей добавкой, после этого смесь подают через отверстие в мельницу. Жидкость со взвешенными частицами твердой фазы приобретает большую скорость благодаря быстрому вращению.
Электрический метод является одновременно диспергационным и конденсационным. Его используют для приготовления коллоидных растворов благородных металлов, для чего к двум электродам из благородного металла, погруженным в жидкость, подводят электрическое напряжение. Электроды вначале замыкают под жидкостью, затем отводят один от другого. В результате имеет место образование электрической дуги, как следствие, повышается температура, происходит испарение металла. Затем в результате перепада температур происходит образование кристаллов металла коллоидной степени дисперсности.
В конденсационном методе принято выделять способ физической конденсации, при этом твердая фаза образуется в результате конденсации из газообразной фазы, и способ химической конденсации, когда твердая фаза образуется в результате химической реакции. В обоих случаях необходимо образование мелких частиц. Один из механизмов конденсации заключается в том, что вначале происходит зарождение кристалла, линейные размеры которого затем увеличиваются. Для образования кристаллов малых размеров скорость образования кристаллических зародышей должна быть высокой, а скорость линейного роста кристаллов – малой. Примером конденсационного метода является получение коллоидного раствора иодида серебра. Приготовляют разбавленные растворы нитрата серебра и иодида калия, затем смешивают их. В результате химической реакции образуется иодид серебра, который практически нерастворим. В результате имеет место образование зародышей кристаллов иодида серебра коллоидной степени дисперсности.
Другим механизмом конденсационного метода является первоначальное возникновение аморфных частиц, которые постепенно упорядочиваются, превращаясь в кристаллы. Такой процесс имеет место при образовании оксидных пленок. Вначале образуются частицы сравнительно большой степени дисперсности, затем в них возникают внутренние механические напряжения, что приводит к образованию трещин, дроблению частицы на кристаллики коллоидной степени дисперсности.
18. Поверхность раздела между двумя конденсированными фазами. Правило Антонова. Межфазное натяжение
Величина поверхностного натяжения является постоянной величиной при постоянной температуре, она характеризует полярность жидкости, или интенсивность поля молекулярных сил.
Эта характеристика молекулярного сцепления связана с такими параметрами, как дипольный момент, поляризуемость, диэлектрическая проницаемость. Полярность растет с увеличением значений дипольного момента и диэлектрической проницаемости.
Существуют и другие компоненты молекулярных сил, проявляющиеся, например, у молекул с двойными связями.
Для границы двух несмешивающихся жидкостей всегда необходимо учитывать межмолекулярное сцепление соседней фазы.
Действие межмолекулярных сцеплений, как правило, представляется аддитивным, поэтому значение поверхностного натяжения для границы двух жидкостей определяется разностью их интенсивностей.
Само поверхностное натяжение называют в данном случае пограничным (или межфазным) поверхностным натяжением. Существование аддитивности действия молекулярных сил выражается правилом Антонова, которое гласит, что пограничное натяжение σжж равно разности поверхностных натяжений этих жидкостей (на границах с воздухом) в условиях взаимного насыщения. Математически данное правило можно записать следующим образом:
σжж = σжг1 – σжг2,
где sжж – межфазное поверхностное натяжение на границе «жидкость – жидкость»;
σжг1, σжг2 – значения поверхностных натяжений этих жидкостей на границе с воздухом.
Поясним правило Антонова на примере смеси двух жидкостей – воды и бензола.
Пусть слагаемое σжг1 относится к насыщенному раствору бензола в воде, а слагаемое σжг2 – к насыщенному раствору воды в бензоле.
С уменьшением разностей полярностей увеличивается взаимная растворимость жидкостей, различие между свойствами сосуществующих постепенно исчезает, а значения σжг1 и σжг2 становятся более близкими.
Следовательно, значение межфазного поверхностного натяжения σжж уменьшается. В том случае, когда происходит полное взаимное растворение, значение межфазного поверхностного натяжения становится равным нулю.
Если представить, что данную смесь возможно разделить на два искомых вещества, то для этого необходимо совершить работу, направленную на разрыв межфазной поверхности и образование двух новых межфазных поверхностей.
Эта работа называется работой адгезии. Математически ее можно записать следующим образом:
W = σжг1 + σжг2 – σжж.
На границе твердого тела с жидкостью или газом также существует избыточное поверхностное натяжение.
Однако его сложно характеризовать как межфазное, поскольку процессы образования новой поверхности необратимы.
Значения избыточного поверхностного натяжения на границах «твердое тело – жидкость» или «твердое тело – газ» намного превышают аналогичные величины на межфазных поверхностях «жидкость – жидкость» или «жидкость – газ», поскольку интенсивность силового поля в твердых телах больше, чем в жидких состояниях вещества.
19. Капиллярное давление. Закон Лапласа
Поверхность раздела фаз на практике довольно часто оказывается не плоской, а искривленной. Поверхность раздела фаз может быть выпуклой или вогнутой. Молекула жидкости, находящаяся на выпуклой поверхности, будет испытывать равнодействующую силу, меньшую, чем на плоской поверхности и направленную в глубь жидкости.
На вогнутой поверхности эта сила больше. Вследствие изменения поверхностных взаимодействий происходит изменение условий равновесия фаз, разделенных искривленной поверхностью.
На искривленной поверхности, помимо общего давления в обеих сосуществующих фазах, возникает добавочное давление, направленное в сторону той фазы, по отношению к которой поверхность вогнута, т. е. давление в фазе, отделенной от другой фазы вогнутой поверхностью, больше. Разность давлений, возникающая по обе стороны искривленной поверхности жидкости, получила название капиллярного давления, иначе его называют лапласовым давлением.
Величина капиллярного давления зависит от кривизны поверхности и поверхностного натяжения и выражается уравнением Лапласа. Рассмотрим вывод данного уравнения. Пусть нам дан элементарный участок искривленной поверхности площадью
s = L1L2,
где L1 и L2 – криволинейные отрезки, ограничивающие искомый участок.
Радиусы кривизны криволинейных отрезков равны r1, r2, следовательно, площадь s равна:
s = L1L2 = r1φ1 … r2φ2,
где φ1 и φ2 – соответствующие центральные углы.
Если под действием силы, вызванной разностью давлений Δр по обе стороны поверхности, произошло смещение поверхности на величину dr без изменения кривизны, то имеет место увеличение этой поверхности на величину ds.
Затраченная работа dW может быть вычислена как произведение силы на путь или как произведение поверхностного натяжения на прирост поверхности следовательно,
dW = σds = Δрsdr = r1 r 2φ1φ2Δрdr.
Таким образом, величина ds будет определена как
ds = (r1 + dr) x (r2 + dr)φ1φ2 – r1r2φ1φ2.
Преобразовав данное уравнение, пренебрегая бесконечно малыми величинами, получим:
ds = φ1φ2r1dr – φ1φ2r2dr.
Пользуясь полученными уравнениями, получим уравнение Лапласа, выражающее избыток давления со стороны вогнутой поверхности:
Δр = σ(r1 –1 + r2 —1).
Если поверхность сферическая, то r 1 = r 2, а уравнение Лапласа примет вид:

Величина давления насыщенного пара жидкости при данной температуре зависит от формы поверхности. Капиллярные явления – это явления физического свойства. Действие поверхностного натяжения происходит на границе раздела несмешивающихся сред. К капиллярным явлениям относят явления в жидких средах, вызванные искривлением их поверхности, граничащей с состояниями сред. Искривление поверхности ведет к появлению в жидкости дополнительного капиллярного давления, оно обозначается Δp, величина которого связана со средней кривизной r поверхности уравнением Лапласа.
20. Закон Томсона. Капиллярная конденсация
В пористых телах наряду с адсорбцией часто имеет место явление капиллярной конденсации. Под капиллярной конденсацией понимают конденсацию пара адсорбата при давлениях, которые меньше давления насыщенного пара. При адсорбции происходит образование тонкой пленки адсорбированного вещества на стенках пор, которые довольно хорошо смачиваются жидким сорбатом, в результате чего имеет место образование вогнутого мениска жидкости. Согласно закону Томсона давление пара, равновесное вогнутой поверхности, меньше упругости насыщенного пара. Следовательно, конденсация пара в порах над вогнутым мениском начинается при давлениях, которые меньше давления насыщенного пара. Изотерма адсорбции в случае капиллярной классификации принадлежит к одному из типов 2–5 по классификации Брунаура.
С капиллярной конденсацией связано явление несовпадения изотерм адсорбции и десорбции, иначе это явление называют сорбционным гистерезисом. Суть его заключается в том, что имеет место «запаздывание» десорбции, которая происходит при меньших по сравнению с адсорбцией давлениях. Одной из причин сорбционного гистерезиса при капиллярной конденсации может быть несовпадение формы и кривизны мениска адсорбата в порах при протекании процессов адсорбции и десорбции. Для вычисления кривизны мениска используют уравнение Томсона. Данное уравнение выводится следующим образом. Пусть радиус сферической поверхности раздела фаз равен r, давление насыщенного пара над плоской поверхностью равно p0, над выпуклой поверхностью – p. Предположим, что некоторое количество жидкости dm переносится путем с обратимого изотермического испарения при давлении р0 с плоской поверхности в каплю радиусом r. Затем имеет место обратимая изотермическая конденсация при давлении р. Работа испарения и работа конденсации в этих условиях равны и противоположны по знаку, а общая работа переноса dW, совершаемая над системой, представляет собой работу сжатия пара:
dW1 = [RT ln (p0 / p)] dm / M,
где М – молярная масса.
Однако при переносе данного количества вещества увеличивается радиус капли на величину dr и ее поверхность на величину ds, следовательно, происходит работа увеличения поверхности:
dW1 = [RT ln (p0 / p)] dm / M = —σds.
Преобразовав данное уравнение получим уравнение Томсона для выпуклой поверхности:
r = —2σ v / [RT ln p0 / p].
Уравнение Томсона для вогнутой поверхности имеет вид:
r = —2σv / [RT ln p / p0].
Уравнение Томсона находит широкое применение при исследовании пористой структуры сорбентов. Объем адсорбата, заполнившего пространство пор адсорбента при капиллярной конденсации при определенном давлении (при этом имеет место изотермический процесс) считается равным объему пор, имеющих определенный размер (радиус). Кривую распределения объемов пор по радиусам определяют по экспериментального построения десорбционной ветви изотермы адсорбции. Последняя имеет следующий вид:
а = f (p / ps), v = f(r), v = a / ρ, r = 2σ v / RT ln p / ps,
где p – давление пара над вогнутым мениском;
ps – давление насыщенного пара при данной температуре; r – плотность жидкости; a – величина адсорбции.
21. Зависимость растворимости от кривизны поверхности дисперсных частиц (закон Гиббса-Оствальда-Фрейндлиха)
Для выражения зависимости равновесия твердых частиц по отношению к жидкому раствору пользуются уравнением, аналогичным уравнению Томсона. Данная формула выведена В. Оствальдом и Г. Фрейндлихом. Запишем данное уравнение, учитывая, что в растворе мерой интенсивности перехода вещества в другую фазу является концентрация насыщенного раствора:

где с0 – концентрация насыщенного раствора вещества, или его растворимость; с – концентрация вещества в растворе, равновесном с кристалликами размером r.
В отличие от капель, поверхность которых искривлена, поверхность кристаллов представляет собой совокупность плоских граней, однако аналогия данного уравнения объясняется тем, что доля поверхностных молекул, отличных по своим свойствам, несущих избыточную энергию, велика.
Следовательно, при растворении высокодисперсного вещества возможно получение раствора с концентрацией, превышающей его обычную растворимость. Такая система термодинамически неравновесна, что обусловливает перекристаллизацию вещества: появление и рост крупных кристаллов в пересыщенном растворе за счет растворения мелких.
Уравнение Оствальда-Фрейндлиха позволяет рассчитывать поверхностную энергию Гиббса на границе «твердое тело – жидкость», при этом растворимость представлена как функция размеров частиц.
Так, подтверждено, что для сульфата бария растворимость частиц размером r = 2 мкм равна 15,3 ммоль/л, а растворимость частиц с r = 0,3 мкм равна 18,2 ммоль/л. Однако значение поверхностной энергии и в том, и в другом случае будет одинаковым и будет равно 1250 × 10–3 Дж/м2.
Высокодисперсные частицы отличаются от частиц крупных размеров также тем, что при повышении давления насыщенного пара имеет место некоторое понижение температуры их плавления. Например, уменьшение размера частиц салола до 8 мкм приводит к понижению температуры плавления от +42 до +38°С.
Такие данные позволяют составить представление о возможных значениях поверхностной энергии твердых тел. Особенности условий равновесия на искривленных поверхностях лежат в основе капиллярных явлений.
Форма поверхности раздела фаз способна изменяться под влиянием поверхностного натяжения, стремясь к такой форме, при которой площадь поверхности была минимальна.
При смачивании жидкостью стенок капилляра имеет место образование вогнутого мениска, при этом происходит подъем жидкости в капилляре для компенсации уменьшения давления. Иначе это процесс называют всасыванием. При несмачивании имеет место образование выпуклого мениска, вследствие чего происходит опускание жидкости в капилляре.
С этими явлениями связано возникновение пересыщений при образовании новой фазы.
Вначале происходит образование зародышевых частиц, которые имеют весьма малый размер. Концентрация раствора, равновесная по отношению к таким высокодисперсным агрегатам, заметно выше концентрации насыщенного раствора.
Таким образом, для образования мелких зародышевых частиц необходимо накопление избыточной энергии или создание пересыщенных состояний (пересыщенный пар при конденсации, пересыщенный раствор при кристаллизации), что сильно тормозит образование новой фазы.
22. Смачивание. Закон Юнга (силовой и энергетический выводы)
Смачивание – это поверхностное явление, заключающееся во взаимодействии жидкости с твердым телом при наличии одновременного контакта трех несмешивающихся фаз. Смачивание часто рассматривают как результат межмолекулярного (вандерваальсова) взаимодействия, однако во многих случаях (например, при соприкосновении жидких металлов с твердыми металлами) смачивание обусловлено скорее, образованием химических соединений, твердых и жидких растворов и диффузионными процессами в поверхностном слое смачиваемого тела.
Смачивание – самопроизвольный процесс, идущий с уменьшением поверхностной энергии. Поэтому при смачивании выделяется теплота. Чем лучше твердое тело смачивается жидкостью, тем выше теплота смачивания. Тепловой эффект, сопровождающий соприкосновение жидкости со смачиваемой поверхностью, называется теплотой смачивания.
Мерой смачивания является краевой угол смачивания Θ между смачиваемой поверхностью и поверхностью жидкости на периметре. Угол Θ отсчитывают со стороны жидкости. Точка, соответствующая краевому углу смачивания 90°, называется точкой инверсии. При статическом (равновесном) смачивании угол Θ связан с поверхностным натяжением жидкости (σж), поверхностным натяжением твердого тела (σ) и межфазным натяжением на границе «твердое тело – жидкость» (σтж) уравнением Юнга:
cosΘ = (σт – σтж) / σж.
Величиной угла Θ оценивают лиофильность и лиофобность поверхностей по отношению к различным жидкостям. На лиофильной поверхности жидкость растекается, т. е. имеет место частичное (0° < Θ < < 90°) или полное смачивание, на лиофобной поверхности растекания не происходит (Θ > 90°). Краевой угол зависит от соотношения сил сцепления молекул жидкости с молекулами или атомами смачиваемого тела (адгезии) и сил сцепления молекул жидкости между собой (когезии). Обратимую работу адгезии и когезии вычисляют, соответственно, по уравнениям:
Wa = σж (1 + cosΘ) и Wk = 2σж.
При Wa < WK всегда Θ > 0°, причем с увеличением отношения Wa < Wk улучшается С.
Работа адгезии характеризует работу по отрыву от твердой поверхности. Оценивается она по уравнению Дюпре-Юнга: Wа=σ(1 + cos х).
Разность S = Wa – Wk называется коэффициентом растекания. Часто наблюдаемая задержка в установлении равновесных краевых углов называется гистерезисом смачивания. Различают кинетический (динамический) и статический гистерезис смачивания.
Причинами гистерезиса могут быть шероховатость поверхности, особенности структуры поверхностного слоя, релаксационные процессы в жидкой фазе и др.
Если твердое тело соприкасается одновременно с двумя несмешивающимися жидкостями, происходит избирательное смачивание. Эффективные регуляторы смачивания – поверхностно-активные вещества, которые могут как улучшать, так и ухудшать его.
В узких каналах, цилиндрических капиллярах образуется вогнутый мениск – полностью искривленная поверхность жидкости (рис. 1).

Рис. 1.
23. Флотация
Флотация (от фр. flottation, flotter – «плавать») – это процесс разделения мелких твердых частиц (главным образом минералов), основанный на их различной смачиваемости водой. Гидрофобные (плохо смачиваемые водой) частицы избирательно закрепляются на границе раздела фаз (обычно газа и воды) и отделяются от гидрофильных (хорошо смачиваемых водой) частиц. При этом пузырьки газа или капли масла прилипают к плохо смачиваемым водой частицам и поднимают их к поверхности. Проекция сил поверхностного натяжения, приложенных к частице по периметру смачивания, на направление, по которому действует сила, отрывающая частицу от поверхности раздела «газ – жидкость», называется флотационной силой. Если отрывающей силой является сила тяжести, то флотационной силой будет вертикальная составляющая сил, приложенных по периметру смачивания.
Поскольку флотационная сила пропорциональна периметру смачивания или диаметру частицы, а сила тяжести – объему частицы или диаметру в третьей степени, то при уменьшении размера частицы флотационная сила будет уменьшаться медленнее, чем сила тяжести. Например, при уменьшении диаметра частиц в 10 раз флотационная сила уменьшится в 10 раз, а сила тяжести – в 1000 раз. Поэтому, если удельная флотационная сила (т. е. сила, действующая на единицу длины периметра) не равна нулю, то всегда можно выбрать частицу столь малых размеров, для которой флотационная сила будет больше силы тяжести.
Флотация – один из основных методов обогащения полезных ископаемых, применяется также для очистки воды от органических веществ и твердых взвесей, разделения смесей, ускорения отстаивания в химической, нефтеперерабатывающей, пищевой и иных отраслях промышленности. В зависимости от характера и способа образования межфазных границ («вода – масло – газ»), на которых происходит закрепление разделяемых компонентов, различают несколько видов флотации. Различают три основных вида флотации – пленочную, масляную и пенную.
При пленочной флотации разделение минералов происходит на плоской поверхности раздела фаз «вода – воздух». Несмачиваемые частицы остаются на поверхности и выделяются во флотационный продукт, смачиваемые частицы переходят в водную фазу. Из-за низкой производительности этот процесс не получил широкого применения.
Масляная флотация заключается в избирательном смачивании частиц минерала диспергированным в воде жидким маслом. Образующиеся при этом агрегаты частиц, заключенные в масляные оболочки, всплывают на поверхность пульпы. Вследствие незначительной подъемной силы капли масла могут нести лишь небольшой груз частиц, а расход масла при этом велик. Поэтому масляная флотация не получила промышленного распространения.
При пенной флотации пульпа насыщается пузырьками газа, обычно воздуха. Флотирующиеся (гидрофобные) частицы закрепляются на пузырьках и выносятся ими на поверхности пульпы, образуя слой минерализованной пены. Гидрофильные частицы остаются в пульпе. В зависимости от способа насыщения пульпы пузырьками газа пенная флотация подразделяется на обычную пенную флотацию, вакуум-флотацию, химическую флотацию, флотацию кипячением. При обычной пенной флотации в качестве газа используется воздух, причем аэрация пульпы обеспечивается или засасыванием воздуха из атмосферы и диспергированием его в пульпе, или же вдуванием в пульпу сжатого воздуха. Аэрация пульпы при вакуум-флотации осуществляется за счет выделения воздуха из раствора, т. к. находящаяся под атмосферным давлением вода содержит некоторое количество растворенного воздуха.
При химической (или газовой) флотации пузырьки газа образуются в результате химического взаимодействия.
При флотации кипячением процесс идет за счет образующихся пузырьков пара и пузырьков выделяющегося растворенного газа.
24. Определение краевого угла. Причины, затрудняющие это определение
Для определения краевого угла, который образован жидкостью на твердом теле, на поверхность наносят небольшую каплю жидкости и с помощью пучка света, который направляется параллельно поверхности, проецируют боковое изображение капли на экран приемника сигнала. На экране очерчивают полученный контур капли, сидящей на поверхности твердого тела, и через точку, в которой соприкасаются все три фазы, строят касательную к полученному контуру капли. Угол наклона к этой касательной есть величина краевого угла. Для измерения угла, образующегося двумя несмешивающимися жидкостями на поверхности твердого тела, пластинку исследуемого вещества погружают в кювету из прозрачного стекла, и потом на поверхность пластинки с помощью пипетки вторично наносят каплю более тяжелой жидкости.
Изотермы краевых углов смачивания низкоэнергетических поверхностей (полимеров) позволяют рассчитать адсорбцию ПАВ на границе «твердое тело – раствор». Для расчета возьмем уравнение Юнга и уравнение Гиббса для разбавленных растворов:

При смачивании низкоэнергетических поверхностей адсорбция ПАВ на границе «твердое тело – газ» равна нулю, т. е.:
σтг = const, σтг / dc = 0.
Получаем:

Но необходимо также упомянуть, что определить истинное значение краевого угла очень затруднительно по следующим причинам.
1. На краевой угол могут влиять следы веществ, которые загрязняют поверхность, такой эффект возникает даже при небольших количествах загрязняющих веществ. На смачивании поверхности может сказываться контакт этой поверхности в течение времени с воздухом, особенно в промышленных городах, где в воздухе содержится некоторое количество углеводородов.
2. Металлы окисляются, и на их поверхности образуется тонкая, очень трудно обнаруживаемая пленка окисла. Она влияет на смачивание. Для определения краевого угла нужно использовать незагрязненные и неокисленные поверхности.
3. Поверхность смачивания хорошо адсорбирует воздух, и он замедляет процесс растекания жидкости по поверхности. Для вытеснения воздуха и установления краевого угла требуется определенное время.
4. На смачивание твердого тела может влиять шероховатость поверхности: чем больше шероховатость, тем резче проявляются свойства поверхности, которые обусловливают отталкивание или притяжение воды. Гидрофильной поверхности шероховатость придает еще большую гидрофильность, а у гидрофобной поверхности шероховатость увеличивает гидрофобность. Поверхность исследуемого вещества должна быть гладкой.
5. На краевой угол могут влиять условия образования поверхности, т. е. это зависит от гидрофобности или гидрофильности молекулы. При нанесении на поверхность смачивания веществ, имеющих в своем составе такие молекулы, краевой угол, являющий мерой смачивания, уменьшается в результате снижения сил поверхностного натяжения, а смачивание возрастает. Использование поверхностно-активных веществ приводит к адсорбции на поверхности. Ориентируясь углеводородными цепями в воздух, на поверхности создается пленка из углеводородов. Понижается поверхностное натяжение раствора и повышается смачивающая способность вещества.
25. Капиллярное поднятие жидкости, уравнение Жюрена
Процесс капиллярного поднятия жидкости является очень важным процессом и имеет достаточно широкое применение.
В этом случае можно рассматривать капиллярное давление (разность давлений в соседних фазах, которые разделены искривленной поверхностью) как добавление, которое в зависимости от знака кривизны может уменьшать или увеличивать давление внутри капли.
При контактах жидкостей с твердыми телами важной характеристикой является краевой угол смачивания, который может образовываться между поверхностями жидкости и твердого тела.
Если происходит достаточное смачивание твердой поверхности, при котором угол смачивания меньше 90°, говорят о гидрофильности вещества, если же угол велик и составляет больше 90°, говорят о процессах гидрофобности.
При условии смачивания поверхности жидкостью стенок капилляра ее поверхность будет казаться искривленной и иметь т. н. отрицательный радиус кривизны r.
В результате такого процесса давление в жидкости над поверхностью оказывается понижено по сравнению с тем давлением, при помощи которого жидкость будет подниматься по капилляру до тех пор, пока капиллярное давление не будет уравновешено:
Pσ = H(ρ1 – ρ11)g,
где r1, r11 – плотности жидкости и ее насыщенного пара; g – ускорение свободного падения; H – высота подъема жидкости.
Кривизна поверхности жидкости в капилляре может определяться условиями смачивания, т. е. значениями краевого угла Θ. Высота капиллярного поднятия жидкости может определяться по формуле Жюрена:
H = Pσ / (ρ1 – ρ11)g.
Из уравнения Жюрена следует, что чем лучше жидкость смачивает стенки капилляра, тем выше происходит поднятие жидкости в капилляре при данном значении напряжения.
Если происходит несмачивание поверхности, жидкость способна образовывать некий выпуклый капиллярный мениск, этому условию будет отвечать повышение давления в жидкости под поверхностью самого мениска, и вместо поднятия жидкости происходит опускание жидкости.
Смачивание идет с уменьшением поверхностной энергии, при котором выделяется теплота. При лучшем смачивании твердого тела жидкостью теплота смачивания повышается. Метод капиллярного поднятия жидкости основан на рассмотренной выше формуле Жюрена.
При этом используют достаточно тонкие капилляры, что необходимо для обеспечения сферической поверхности мениска, но использование капилляров, которые смачиваются хорошо, позволяет избежать всех неувязок, которые могут возникать при определении краевого угла.
Существуют также полустатические методы определения поверхностного натяжения на границе жидкости.
Такое условие возможно при нарушении равновесия системы. Но при исследовании каждой новой системы необходим новый подбор оптимальных скоростей приближения к состоянию равновесия.
Этот процесс необходим, чтобы измерения не были очень долгими, т. к. для установления равновесия в системе требуется время.
Во всех методах используют приближенные значения и сравнивают с полученными данными для другой жидкости, для которой значение поверхностного натяжения известно с высокой точностью.
26. Поверхностные силы второго рода и расклинивающее давление. Линия трехфазного контакта (линия смачивания)
В дисперсных системах частицы могут оставаться разделенные прослойками среды, или может происходить т. н. полное вытеснение последних. Прорыв прослойки может означать возникновение контакта для твердых частиц и полное слияние, которое будет происходить для капелек и пузырьков. При этом устойчивость прослоек дисперсионной среды может существенно изменяться под действием поверхностно-активных веществ.
Изменение энергии системы, когда происходит изменение толщины пленки, может рассматриваться как результат действия в этой пленки некоторого довольно избыточного давления.
Расклинивающее давление – это избыточное давление, которое необходимо применить к поверхностям, ограничивающим, в свою очередь, тонкую пленку, причем толщина пленки должна оставаться постоянной или может быть изменена в процессе, который термодинамически выгоден.
Расклинивающее давление было принято рассматривать как некоторое избыточное давление со стороны прослойки на ограничивающие ее поверхности и стремящееся как бы раздвинуть их. Расклинивающее давление может быть положительным препятствовать утончению пленки, и отрицательным, которое способствует ее утончению. Если средой, где возникает такое давление, является воздух, то расклинивающее давление отрицательное. Также можно упомянуть о составляющих расклинивающего давления. Молекулярная составляющая способствует сближению частиц и может нарушать агрегативную устойчивость дисперсных систем.
Ионно-электростатическая составляющая является лучшим примером стабилизации дисперсных систем.
Смачивание – самопроизвольный процесс, идущий с уменьшением поверхностной энергии. Поэтому при смачивании выделяется теплота. Чем лучше твердое тело смачивается жидкостью, тем выше теплота смачивания. Тепловой эффект, сопровождающий соприкосновение жидкости со смачиваемой поверхностью, называется теплотой смачивания. Мерой смачивания является краевой угол смачивания Θ между смачиваемой поверхностью и раствором. В зависимости от значения краевого угла различают следующие случаи.
1. Θ > 90°, краевой угол тупой, наблюдается плохое смачивание поверхности.
2. Θ < 90°, краевой угол острый, происходит ограниченное смачивание поверхности.
3. Равновесное значение краевого угла не устанавливается, происходит растекание капли в тонкую пленку – случай полного смачивания поверхности. Формулу для вычисления краевого угла можно представить следующим образом:
cosΘ = δтг – δтж / δжг,
где представленные параметры – это коэффициенты поверхностного натяжения на различных границах.
Критическое поверхностное натяжение смачивания будет равно поверхностному натяжению жидкости, при котором происходит переход значения от ограниченного смачивания к полному.
Вычисленное значение краевых углов, которое найдено для критического поверхностного натяжения может быть использовано для оценки поверхностного натяжения низкоэнергетических твердых тел.
При смачивании неполярной поверхности неполярной жидкостью поверхностные фазы будут определяться дисперсионными составляющими. В таких условиях значение критического поверхностного натяжения может быть близко к критическим значениям поверхностной энергии.
27. Использование ПАВ (вытеснение нефти, течение в невесомости и др.)
Поверхностно-активные вещества (ПАВ) очень энергично используются в процессах смачивания поверхности и имеют достаточно широкое применение.
При использовании поверхностно-активных веществ модифицированные поверхности твердых тел могут широко применяться для регулирования поверхностных свойств наполнителей резин, синтетических полимеров и других практически важных полимеров.
При смачивании раствором поверхностно-активного вещества происходит изменение параметров краевого угла, что важно учитывать, если необходимо получение более точных результатов. Этим и объясняется понижение поверхностного натяжения. Нанесение поверхностно-активных веществ на гидрофобизирующие слои используется для избежания, а также предотвращения слеживания мелкопористых порошков, для защиты металлов от коррозии.
Введение поверхностно-активных веществ в водные растворы и некоторые виды эмульсии может быть применено при обработке растений ядохимикатами. Эти процессы связаны с тем, что поверхность листьев гидрофобна и поэтому для улучшения прилипания химикатов к листьям необходима т. н. гидрофилизация листьев.
Поверхностно-активные вещества могут быть добавлены к клеевым составляющим. Добавки поверхностно-активных веществ могут улучшать смачивание поверхностей при тушении пожаров (в частности, если горят болота, в которых присутствуют торфяные залежи).
Это объясняется тем, что поверхность торфяных болот гидрофобна и вода без добавления поверхностно-активных веществ не будет впитываться в торфяные залежи. Водные растворы смачивающих жидкостей используются для уменьшения пыли в шахтах.
Также гидрофилизация поверхности может быть необходима при нанесении светочувствительных материалов при проявлении фотографии.
Добыча нефти также невозможна без использования смачивающих поверхностей, которые получаются при использовании поверхностно-активных веществ.
Для улучшения степени добывания нефти из пород применяют заводнение контурное: в ряд скважин, которые окружают основную, начинает закачиваться вода, растворы поверхностно-активных веществ, которые способствуют улучшению смачивания поверхности пород водой.
Это способствует оттеснению нефти к основной скважине, и тем самым улучшается выход нефти. Также процесс смачивания поверхности применяется при приготовлении маслянистых красок, переводе некоторых пигментов в масляную фазу.
Процесс смачивания используется в приготовлении текстильных вспомогательных веществ, которые, в свою очередь, используются на многих стадиях переработки натуральных и синтетических волокон. В эти процессы входят отмывка сырой шерсти, смягчение тканевых покрытий.
Используют смачивание поверхности при нанесении рисунка на ткань, крашении ткани, также нанесении антистатической поверхности и гидрофобизирующих веществ на ткань, т. е. поверхности, которая препятствует электризации ткани и водоотталкиванию от ткани. Еще одним из основных способов применения процессов смачивания является процесс флотации, который используется для обогащения природных материалов.
Флотация является одним из главных методов обогащения полезных ископаемых, применяется также для очистки воды от органических веществ и твердых взвесей, разделения смесей, ускорения отстаивания в химической, нефтеперерабатывающей, пищевой и иных отраслях промышленности.
Bepul matn qismi tugad.